

НОВОСТИ И АНАЛИТИКА
Новости химической отрасли и новости компании
Химические интермедиаты для фармацевтического и агрохимического синтеза: требования к чистоте, испытания на стабильность серий и контрольный список соответствия ICH Q7
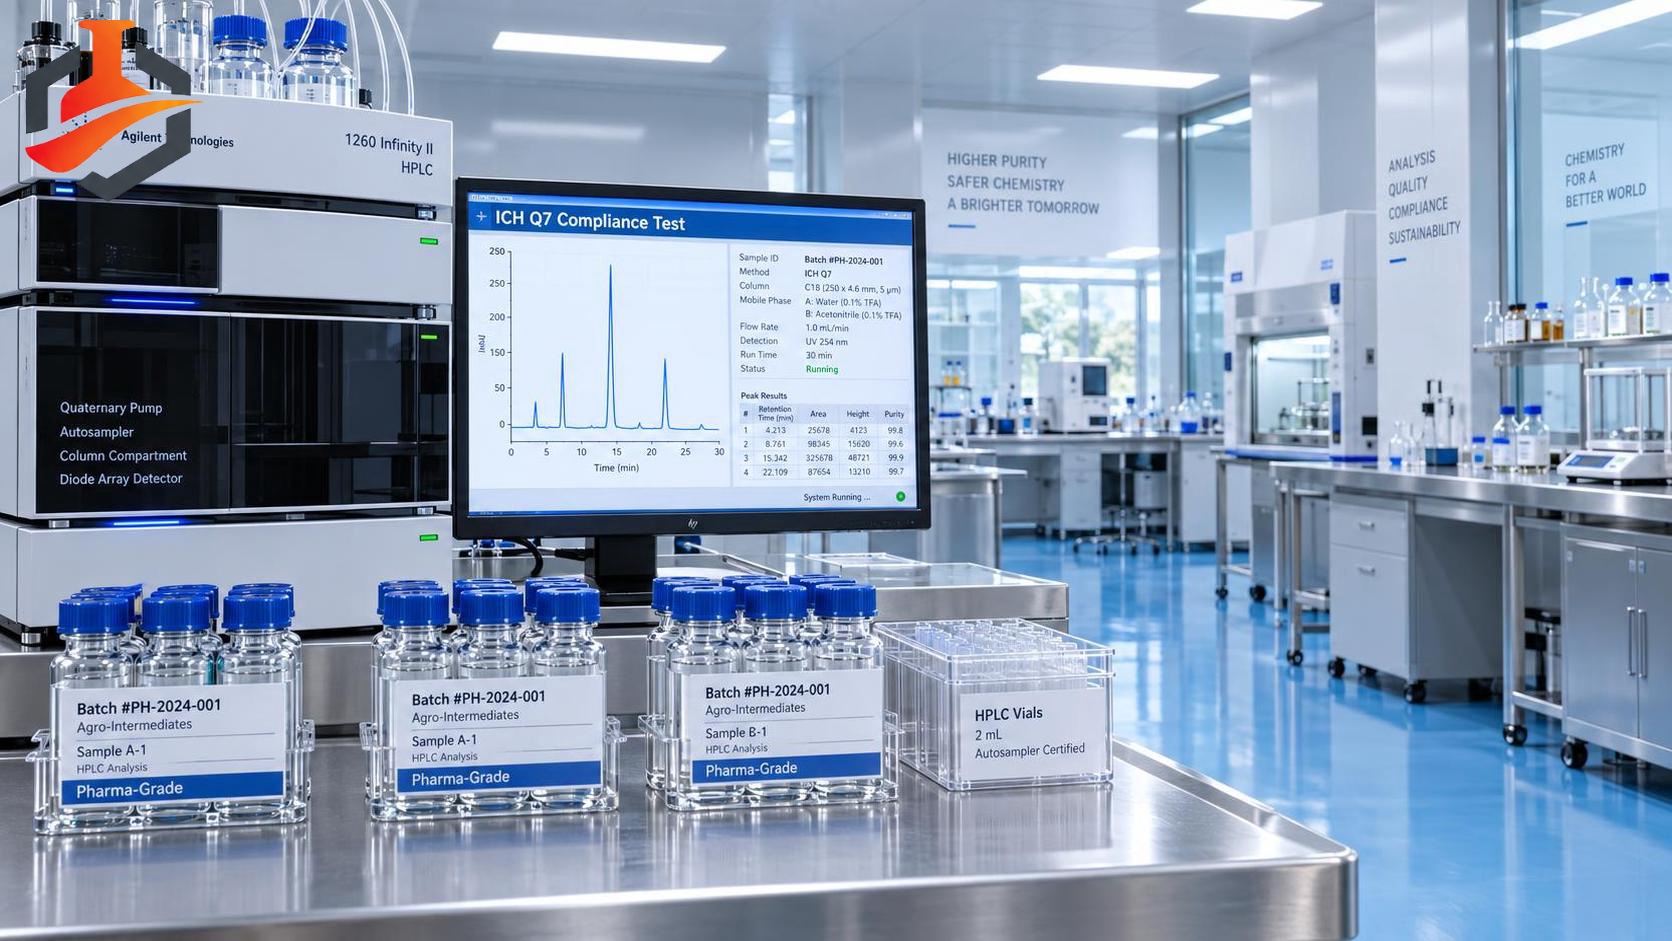
Химические промежуточные продукты для фармацевтического и агрохимического синтеза: где на самом деле меняются границы качества
Сразу проясним: название «химический промежуточный продукт» почти ничего не говорит о том, как его следует контролировать. Это всё равно что обозначить трубу как «трубопровод для жидкости» — всё равно нужно знать, проходит ли по ней стерильный физиологический раствор или 98% серная кислота. На практике одна и та же молекула — например, 2-хлор-5-метилпиридин — может находиться в двух совершенно разных мирах качества в зависимости от того, предназначена ли она для GMP-производства АФИ или для ёмкости приготовления рецептуры листового гербицида. Это различие далеко не академическое. Оно проявляется в лабораторных журналах, протоколах серий и, что хуже всего, в решениях о выпуске продукции, принимаемых в условиях нехватки времени.
Чистота — это не число, а описание рисков
Фармацевтическим промежуточным продуктам недостаточно просто «высокой чистоты». Им необходима *обоснованная* чистота, при которой каждая примесь выше 0,1% идентифицирована, квалифицирована и обоснована в соответствии с пороговыми значениями ICH Q3A(R2). Это означает необходимость знать не только *что присутствует*, но и *откуда это появилось* (генотоксичная примесь? остаточный растворитель? металлический катализатор?) и переносится ли оно в конечную АФИ. Одна неохарактеризованная неизвестная примесь на уровне 0,15% в промежуточном продукте поздней стадии может потребовать полной повторной валидации — или, что ещё хуже, привести к запросу регулятора, задерживающему подачу регистрационного досье.
Агрохимические промежуточные продукты редко подвергаются столь тщательной проверке. Однако «редко» ≠ «никогда». Если ваш промежуточный продукт входит в состав продукции, зарегистрированной в соответствии с Регламентом ЕС (EC) No 1107/2009, — или, что ещё строже, поставляется японскому заявителю на регистрацию, — ожидания меняются. Например, остаточный палладий может допускаться на уровне 50 ppm в промежуточном продукте для фунгицида технического качества, но японское MHLW часто требует <5 ppm, если металл сохраняется в готовом препарате. И да — некоторые заказчики теперь запрашивают профили примесей в стиле ICH даже для промежуточных продуктов, не производимых по GMP. Не потому, что это требуется, а потому, что этого требует их собственная оценка рисков на последующих стадиях.
Испытания на стабильность серий: что вы измеряете, тому вы и доверяете
Именно здесь различаются реальные производственные практики. В фармацевтике испытания стабильности не ограничиваются количественным определением и родственными веществами. Они включают хиральную чистоту (если применимо), остаточные растворители (согласно ICH Q3C), элементные примеси (Q3D) и часто распределение частиц по размерам — особенно если промежуточный продукт участвует в стадии, зависящей от кристаллизации. Почему? Потому что изменение размера частиц на 5% может изменить скорость фильтрации на 40% или вызвать вариабельность затравки, влияющую на контроль полиморфной формы на последующих стадиях.
Производители агрохимикатов часто сосредотачиваются на количественном содержании, ключевых примесях и влаге — этого достаточно для обеспечения стабильности рецептуры и эффективности в полевых условиях. Однако мы сталкивались со случаями, когда нестабильное содержание следовых металлов в промежуточном продукте, полученном с использованием катализатора, вызывало различия между сериями в поведении при эмульгировании, что приводило к засорению форсунок распылительного оборудования. Это обнаруживалось только во время полевых испытаний. Поэтому, хотя в спецификации было указано «соответствует», функциональные характеристики не соответствовали требованиям.
ICH Q7: не контрольный список, а образ мышления (и да, он применим не только к АФИ)
ICH Q7 не является факультативным для фармацевтических промежуточных продуктов — это основа. Но вот в чём опытные руководители QC негласно сходятся: *выборочное* применение Q7 (например, только к стадиям после предпоследней реакции) становится всё более рискованным. Регуляторы теперь регулярно запрашивают обоснование «границы Q7». Если ваш процесс содержит генотоксичный реагент на этапе 3, а вы заявляете, что Q7 начинается с этапа 5, будьте готовы предоставить данные материального баланса, подтверждающие полное удаление, — либо признать, что этап 3 входит в область действия Q7.
Для поставщиков агрохимической продукции Q7 не является обязательным, но его логика заразительна. Рассмотрим такой случай: аудит крупной компании по защите сельскохозяйственных культур недавно выявил недостаточный контроль изменений при замене сырья в промежуточном продукте, не производимом по GMP. Их обоснование? «Если это изменение влияет на профиль деградации в готовом продукте, оно влияет на данные о поведении в окружающей среде — а это часть нашего регистрационного досье». Это мышление Q7, применённое в смежной области.
Практическая проверка реального соответствия ICH Q7
Не относитесь к Q7 как к стопке документов. Рассматривайте его как набор фильтров для принятия решений. Ниже приведены пять контрольных точек, которые действительно предотвращают проблемы, а не те, которые вы отмечаете до обеда:
- Фиксирует ли ваш протокол серии «почему», лежащее в основе критических параметров процесса? Не просто «скорость перемешивания = 60 rpm», а «60 rpm предотвращает локальный перегрев, приводящий к образованию примеси X».
- Расследуются ли отклонения шире, чем просто «вне спецификации»? Результат находится в пределах спецификации, но демонстрирует восходящий тренд? Это отклонение согласно Принципу 5 Q7, даже если ни одна спецификация не нарушена.
- Охватывает ли валидация очистки значимые остатки, а не только последнюю АФИ? Если в вашем реакторе также проводится химия, склонная к образованию нитрозаминов, остаточный нитрит важнее остаточного ацетона.
- Храните ли вы образцы достаточно долго для подтверждения заявлений о стабильности, а не только в течение нормативного минимума? Для промежуточных продуктов, используемых в многолетних кампаниях по производству АФИ, 2 лет может быть недостаточно, если срок годности АФИ составляет 36 месяцев.
- Можете ли вы восстановить полную генеалогию материала — от COA исходного материала до сертификата конечного промежуточного продукта — менее чем за 2 часа? Если нет, ваша система прослеживаемости носит теоретический, а не операционный характер.
Серая зона: когда «достаточно хорошо» становится источником ответственности
Существует скрытая напряжённость вокруг промежуточных продуктов, используемых в обоих секторах, — например, определённых гетероциклических строительных блоков или хиральных вспомогательных веществ. Некоторые поставщики используют двухконтурное производство: одна линия полностью соответствует Q7, другая работает по ISO 9001. Это работает — пока заказчик не меняет сценарий применения в середине контракта. Мы видели, как промежуточные продукты, первоначально выпущенные для агрохимического применения, перенаправлялись в фармацевтические исследования и разработки. Когда профиль примесей не соответствовал Q3A, у поставщика не было выхода: ни протокола повторного испытания, ни пакета обоснований, ни аудиторского следа передачи аналитического метода. Решением стала не повторная проверка. Пришлось задним числом восстановить документацию — работа на неделю, задержавшая серию для клинических исследований.
Поэтому спросите себя: предполагает ли ваша система QC *целевое применение* или готова к *фактическому применению*? Потому что в современных цепочках поставок это не всегда одно и то же.
Что делать дальше (а не «что читать дальше»)
Начните с трёх промежуточных продуктов с наибольшим объёмом производства. Возьмите последние три протокола серий. Спросите: сможет ли кто-то вне вашей команды — например, регулятор или новый сотрудник — восстановить, почему проводилось каждое испытание, почему критерии приемлемости были установлены именно на таком уровне и что произойдёт, если один параметр отклонится на 10%? Если ответ не является немедленным и основанным на доказательствах, это ваш приоритет, а не обновление шаблона SOP.
И ещё одно: никогда не позволяйте выражению «не фармацевтика» становиться сокращением для «низкого риска». Самые дорогостоящие отзывы продукции, которые мы видели, происходили не на заводах АФИ, а из-за промежуточных продуктов, не прошедших испытания стабильности в полевых условиях, поскольку следовые продукты окисления не контролировались. Окисление не было указано в спецификации. Но оно было заложено в молекуле.
- Last One:Руководство по закупке ферросплавов: как ферромарганец, ферросилиций и феррохром влияют на прочность стали, стоимость и образование шлака при работе электродуговых печей (EAF)Sep 14, 2026
- Next Article:Тенденции закупок промышленного химического сырья в 2024 году: локализация цепочек поставок, переход к экологичному сырью и стратегии снижения ценовой волатильностиSep 14, 2026